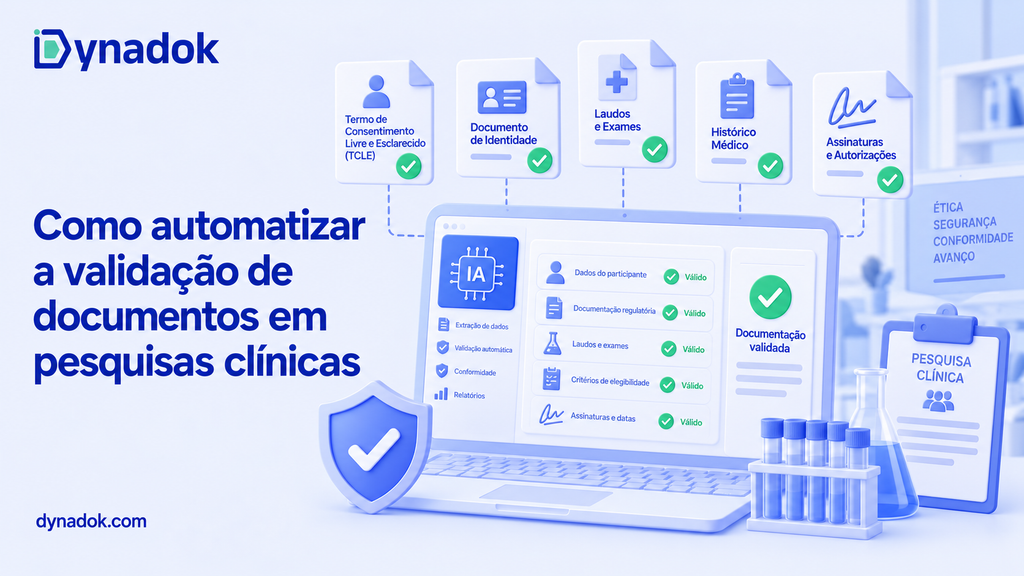
Automatizar a validação de documentos em pesquisas clínicas é usar inteligência artificial para classificar, ler e conferir TCLE, protocolo, folha de rosto, documentos do centro e do investigador contra as regras da Lei 14.874/2024, da RDC 945/2024 e do ICH E6(R3), antes da submissão ao CEP e à Anvisa. O CEP tem até 30 dias úteis para emitir parecer, e documento incompleto suspende esse prazo.
Prompt copiado! É só colar no Gemini.
Pontos-chave
- A Lei 14.874/2024 dá ao CEP até 10 dias úteis para aceitar ou recusar a submissão e até 30 dias úteis para emitir o parecer, contados do aceite (art. 14).
- Um pedido de informação adicional suspende o prazo do parecer por até 20 dias úteis, e o pesquisador responde em 10 dias úteis, prorrogáveis por igual período (art. 14, parágrafos 1º e 2º).
- Dados e documentos da pesquisa devem ser guardados por 5 anos após o encerramento e por 10 anos no caso de produtos de terapia avançada, segundo os arts. 51 e 27 da Lei 14.874/2024.
- A Anvisa analisa o Dossiê de Desenvolvimento Clínico de Medicamento em 90 dias úteis, com aprovação tácita se não houver manifestação, conforme a RDC 945/2024, publicada em 2 de dezembro de 2024.
- O ICH E6(R3), em documento Step 4 de 6 de janeiro de 2025, exige que os registros de origem sejam “attributable, legible, contemporaneous, original, accurate” e completos (seção 2.12.2).
- O tempo médio de tramitação nos Comitês de Ética em Pesquisa caiu de 53 para 39 dias úteis entre novembro de 2025 e março de 2026, segundo dados da Interfarma com a IQVIA.
- A Dynadok declara redução de até 95% do tempo de validação documental e processamento 10 vezes mais rápido que o fluxo manual.
O que é a validação de documentos em pesquisa clínica?
A validação de documentos em pesquisa clínica é a conferência de que cada documento do estudo existe, está na versão correta, está assinado e datado pela pessoa certa e contém as informações que a norma exige. Ela acontece em três momentos: na submissão ética e regulatória, durante a condução do estudo e no arquivamento final.
O conjunto de documentos é grande antes mesmo de o primeiro participante entrar. A submissão ao Comitê de Ética em Pesquisa pela Plataforma Brasil exige carta de encaminhamento, folha de rosto, declaração de compromisso, Termo de Consentimento Livre e Esclarecido, dispensa de TCLE quando aplicável, assentimento livre e esclarecido, declaração de anuência da instituição coparticipante, projeto de pesquisa detalhado, instrumentos de coleta de dados e a legislação pertinente.
Quanto a validação manual custa para a sua empresa hoje?
Ajuste 3 dados da sua operação e veja, na hora, quanto a conferência manual consome do seu caixa — e quanto volta para ele com a validação de documentos com IA.
de volta ao seu caixa — R$ 43.867 por mês
Cenário-exemplo: 20 mil páginas/mês, 5 min por página. Faça a conta com os números da sua operação.No lado regulatório, a submissão à Anvisa é regida pela RDC 945/2024 e pela Instrução Normativa 338/2024, e a área responsável é a Coordenação de Pesquisa Clínica em Medicamentos e Produtos Biológicos. O art. 2º da RDC 945/2024 define se o estudo entra como pesquisa clínica ou como pesquisa científica, pela RDC 172/2017.
O que são registros essenciais em um ensaio clínico?
Registros essenciais são os documentos e dados que permitem avaliar a condução do ensaio e a qualidade dos dados gerados. O ICH E6(R3) trata deles na seção 2.12 e lista o conjunto no Apêndice C, e determina na seção 2.12.12 que o investigador retenha esses registros pelo período exigido pela regulação aplicável ou até que o patrocinador informe que não são mais necessários.
A qualidade desses registros tem critério explícito. Segundo o ICH E6(R3), na seção 2.12.2, os registros de origem devem ser “attributable, legible, contemporaneous, original, accurate” e completos, e qualquer alteração precisa ser rastreável sem obscurecer a entrada original. Automatizar a validação significa traduzir esses atributos em checagens de software.
Por que a papelada trava o ensaio clínico no Brasil?
A papelada trava o ensaio porque cada documento incompleto reabre um relógio regulatório. Pela Lei 14.874/2024, o pedido de informação adicional do CEP suspende o prazo de parecer por até 20 dias úteis, e o pesquisador tem 10 dias úteis para responder, prorrogáveis por igual período. Uma pendência boba de assinatura pode custar semanas ao cronograma.
O cenário melhorou, mas o custo de cada dia perdido subiu junto com a ambição do país. O Brasil subiu para a 12ª posição no ranking global de estudos clínicos, vindo da 18ª, com participação de 2,9% do total global ante 2,3%, segundo dados apresentados pela Interfarma em parceria com a IQVIA. O tempo médio de tramitação nos Comitês de Ética em Pesquisa caiu de 53 para 39 dias úteis entre novembro de 2025 e março de 2026.
| Indicador | Número | Período ou fonte |
|---|---|---|
| Posição do Brasil no ranking global de estudos clínicos | 12ª, ante 18ª | Interfarma e IQVIA, 2026 |
| Participação do Brasil no total global de estudos | 2,9%, ante 2,3% | Interfarma e IQVIA, 2026 |
| Tempo médio de tramitação no CEP | 39 dias úteis, ante 53 | Novembro de 2025 a março de 2026 |
| Novos estudos clínicos iniciados | 51 | Primeiros meses de 2026 |
| Impacto econômico anual projetado | R$ 6,3 bilhões | Interfarma e IQVIA, 2025 |
| Pacientes beneficiados projetados | Mais de 286 mil | Interfarma e IQVIA, 2025 |
| Estudos por ano, projeção | De 254 para 635 | Interfarma e IQVIA, 2025 |
Fonte: Interfarma e IQVIA, 2025 e 2026.
O potencial em jogo é grande. O estudo “Panorama da Pesquisa Clínica no Brasil e no mundo”, da Interfarma com a IQVIA, projeta impacto de R$ 6,3 bilhões por ano na economia, mais de 286 mil pacientes beneficiados, 56 mil empregos qualificados por ano e salto de 254 para 635 estudos por ano. Segundo Renato Porto, presidente executivo da Interfarma, “Estamos diante de uma oportunidade histórica”.
Centros que perdem prazo por documento errado deixam de receber estudos. A competição por um ensaio multicêntrico global é decidida em semanas, e o centro que responde a uma pendência em três dias entra na lista de quem recebe o próximo protocolo.
O que a Lei 14.874/2024 e a RDC 945/2024 exigem em documentos?
A Lei 14.874/2024 e a RDC 945/2024 criam prazos curtos e obrigações de guarda longas, e é essa combinação que exige automação. A lei fixa o rito ético e a resolução fixa o rito sanitário, e os dois correm em paralelo, com decisão independente de cada instância.
Do lado ético, os prazos estão no art. 14 da Lei 14.874/2024: o CEP aceita ou recusa a submissão em até 10 dias úteis e emite o parecer em até 30 dias úteis contados do aceite. Pesquisa considerada estrategicamente importante para o Sistema Único de Saúde tem parecer em prazo não superior a 15 dias úteis, conforme o art. 15.
Do lado sanitário, a Anvisa publicou a RDC 945/2024 e a IN 338/2024 em 2 de dezembro de 2024, com vigência 30 dias depois. A análise do Dossiê de Desenvolvimento Clínico de Medicamento leva 90 dias úteis a partir da abertura do Dossiê Específico de Ensaio Clínico, e a ausência de manifestação nesse prazo gera aprovação tácita, com publicação de Resolução-RE no Diário Oficial. As normas revogaram a RDC 9/2015 e a RDC 449/2020.
| Exigência | Prazo ou regra | Base | Responsável |
|---|---|---|---|
| Aceite ou recusa da submissão pelo CEP | 10 dias úteis | Lei 14.874/2024, art. 14 | CEP |
| Parecer ético | 30 dias úteis do aceite | Lei 14.874/2024, art. 14 | CEP |
| Resposta a informação adicional | 10 dias úteis, prorrogáveis | Lei 14.874/2024, art. 14, par. 2º | Pesquisador |
| Parecer de pesquisa estratégica para o SUS | Até 15 dias úteis | Lei 14.874/2024, art. 15 | CEP |
| Análise do dossiê de desenvolvimento clínico | 90 dias úteis, com aprovação tácita | RDC 945/2024 | Anvisa |
| Guarda de dados e documentos da pesquisa | 5 anos após o encerramento | Lei 14.874/2024, arts. 27 e 51 | Patrocinador e pesquisador |
| Guarda em produtos de terapia avançada | 10 anos após o encerramento | Lei 14.874/2024, art. 51, par. 4º | Patrocinador e pesquisador |
Fonte: elaboração própria com base na Lei 14.874/2024 e na RDC 945/2024, 2026.
A guarda é o ponto que mais gera passivo silencioso. A Lei 14.874/2024 exige a guarda de dados e documentos por 5 anos após o encerramento da pesquisa, prazo que sobe para 10 anos no caso de produtos de terapia avançada, e o CEP mantém seu próprio arquivo por 5 anos após a conclusão do estudo. Um acervo desorganizado nessa janela é achado certo em inspeção.
A diretriz internacional entra por cima disso. Os Princípios e o Annex 1 do ICH E6(R3) foram adotados em 23 de julho de 2025 e passaram a se aplicar na mesma data, segundo a Agência Europeia de Medicamentos. O Annex 2, adotado pelo ICH em 3 de junho de 2026, entra em aplicação em 15 de janeiro de 2027 e cobre desenhos como ensaios pragmáticos e descentralizados e o uso de dados de mundo real.
Como a conferência de documentos é feita hoje e onde ela falha?
Hoje, na maioria dos centros de pesquisa, a conferência é uma planilha e uma pasta compartilhada. O coordenador de estudo baixa os arquivos, abre um por um, compara com um checklist em Word, renomeia à mão e marca a linha na planilha. Esse desenho funciona com um estudo e desmorona com dez.
O problema não é falta de cuidado, é volume combinado com versionamento. O mesmo TCLE tem versão 1.0 aprovada, versão 1.1 em análise e versão 1.2 já usada por engano em um centro coparticipante. Sem checagem automática de versão, o erro só aparece na monitoria ou na inspeção, quando já contaminou assinaturas de participantes.
- TCLE fora da versão aprovada: participante assina uma versão antiga porque a pasta compartilhada não bloqueia o arquivo obsoleto, e o achado vira desvio de protocolo.
- Assinatura ou data faltando: o ICH E6(R3) exige, na seção 2.8.7, que o termo seja assinado e datado antes da participação, e a ausência de data é um dos achados mais comuns em monitoria.
- Documento do investigador vencido: certificado de Boas Práticas Clínicas, currículo e delegação de tarefas com validade expirada durante a condução do estudo.
- Pendência do CEP respondida fora do prazo: a Lei 14.874/2024 dá 10 dias úteis para a resposta, e uma pendência perdida na caixa de e-mail consome o prazo inteiro.
- Arquivo sem rastro de alteração: correção feita por cima do dado original, quando o ICH E6(R3) exige que a alteração seja rastreável sem obscurecer a entrada original.
- Acervo desorganizado no encerramento: documentos que precisam ficar 5 anos guardados, ou 10 anos em terapia avançada, espalhados entre drive, e-mail e papel.
Esses seis pontos compartilham uma característica: todos são checagens objetivas sobre documentos que já existem. Comparar versão, procurar assinatura, ler data e conferir validade são tarefas que um software executa sem se cansar e registrando tudo.
Como automatizar a validação de documentos de pesquisa clínica passo a passo?
A automação da validação documental em pesquisa clínica segue sete passos, do recebimento do arquivo ao arquivamento auditável. O desenho serve para centro de pesquisa, patrocinador e organização representativa de pesquisa clínica, porque muda a regra de negócio, não a sequência.
- Mapeie o dossiê documental de cada tipo de estudo. Liste todos os documentos exigidos na submissão ao CEP pela Plataforma Brasil e no dossiê da Anvisa, separando obrigatórios, condicionais e opcionais. Sem esse mapa, a automação não tem contra o que comparar.
- Padronize a entrada dos arquivos. Defina um único ponto de recebimento, seja portal, pasta monitorada ou API, e aceite PDF, JPG e PNG. Documento que chega por caminho paralelo escapa da esteira e vira a exceção que ninguém audita.
- Classifique cada documento automaticamente. O sistema precisa dizer se aquele arquivo é TCLE, folha de rosto, declaração de anuência, currículo do investigador ou certificado de Boas Práticas Clínicas antes de aplicar qualquer regra. A classificação errada invalida todas as checagens seguintes.
- Extraia os campos que a norma exige. Nome e assinatura do participante, data de assinatura, versão e data do documento, nome do investigador, número do protocolo, nome do centro e validade do certificado. A extração precisa funcionar em layouts diferentes, porque cada patrocinador desenha seu template.
- Aplique as regras de conformidade documento a documento. Confira se a versão do TCLE é a aprovada pelo CEP, se há assinatura e data anteriores à primeira visita, se o certificado está dentro da validade e se o protocolo citado bate com o do estudo. Cada regra reprovada gera um motivo em texto claro.
- Bloqueie a submissão incompleta antes de ela sair. O ganho maior não está em conferir depois, e sim em impedir que um dossiê com pendência chegue ao CEP e consuma os 20 dias úteis de suspensão do prazo previstos na Lei 14.874/2024.
- Arquive com trilha de auditoria e prazo de retenção. Grave quem enviou, o que foi extraído, qual regra reprovou e quando. Programe a retenção por 5 anos após o encerramento, ou 10 anos em produtos de terapia avançada, conforme a Lei 14.874/2024.
O efeito prático aparece no cronograma. Segundo a Dynadok, a validação automática de documentos com inteligência artificial reduz até 95% do tempo dedicado à conferência e processa documentos 10 vezes mais rápido que o fluxo manual. Em pesquisa clínica, esse tempo volta como submissão que entra completa na primeira tentativa.
Como escolher a tecnologia de validação documental para pesquisa clínica?
A escolha depende de três fatores: número de estudos ativos, quantidade de centros coparticipantes e exigência de trilha de auditoria. Um centro com dois protocolos resolve com checklist bem feito. Uma rede com vinte estudos e dez centros precisa de extração por inteligência artificial e regra automatizada.
| Abordagem | O que resolve | Limite | Indicada para |
|---|---|---|---|
| Checklist em planilha | Padroniza a lista de documentos | Não lê o conteúdo do arquivo | Centro com poucos estudos |
| Pasta compartilhada versionada | Controla versão do arquivo | Não confere assinatura nem data | Equipes pequenas e estáveis |
| Sistema de gestão de estudos (CTMS) | Organiza status e cronograma | Depende de alimentação manual | Centros com processo maduro |
| IA de leitura documental com regras | Lê layouts variados e aplica a norma | Exige curadoria das exceções | Redes, patrocinadores e CROs |
| Integração por API com os sistemas do centro | Elimina redigitação e retrabalho | Depende de projeto de integração | Quem já tem CTMS ou ERP |
Fonte: elaboração própria com base em Anvisa, ICH e Lei 14.874/2024, 2026.
Três perguntas separam a plataforma real da promessa. Como ela trata documento manuscrito e assinatura em papel escaneada, que é onde o OCR tradicional falha. Se ela devolve o motivo da reprovação em texto claro, para o coordenador corrigir sem adivinhar. E se ela registra trilha de auditoria suficiente para sustentar uma inspeção.
Peça um teste com os seus próprios documentos, incluindo os piores. O critério de decisão não é a taxa anunciada em material comercial, e sim o desempenho sobre o TCLE escaneado torto que chegou do centro coparticipante. O checklist para escolher uma plataforma de validação documental ajuda a estruturar essa comparação.
Quais erros e riscos comprometem a automação em pesquisa clínica?
Projetos de automação documental em pesquisa clínica falham menos por limitação técnica e mais por desenho apressado. O padrão é automatizar a conferência sem antes padronizar o dossiê, e depois culpar a ferramenta por não saber o que era para ter sido conferido.
- Automatizar sem dossiê padronizado: se cada estudo tem uma lista diferente de documentos obrigatórios, o sistema não consegue dizer o que falta e devolve aprovação vazia.
- Confiar em leitura visual da assinatura: reconhecer um risco na imagem não prova que houve consentimento válido, e o ICH E6(R3) exige assinatura e data anteriores à participação.
- Ignorar o controle de versão do TCLE: validar um termo assinado sem comparar com a versão aprovada pelo CEP gera desvio de protocolo que só aparece na monitoria.
- Não tratar o prazo de resposta ao CEP: pendência sem dono e sem alerta consome os 10 dias úteis que a Lei 14.874/2024 concede ao pesquisador.
- Sobrescrever dados na correção: corrigir por cima apaga a entrada original, contra a exigência do ICH E6(R3) de que a alteração seja rastreável.
- Esquecer a retenção: encerrar o estudo sem programar a guarda de 5 anos, ou 10 anos em terapia avançada, transforma o arquivo em achado de inspeção.
O risco é reputacional antes de ser financeiro. Um centro com histórico de achados documentais recebe menos convites para estudos multicêntricos, justamente no momento em que o Brasil disputa posição. O país saiu da 19ª posição mundial em agosto de 2024 para a 12ª em 2026, segundo dados da Interfarma, e manter essa trajetória depende de centros que entregam documentação limpa.
Como a Dynadok automatiza a validação documental em centros de pesquisa?
A Dynadok é uma plataforma de validação automática de documentos com inteligência artificial que identifica, lê e valida arquivos em imagem e PDF, em layouts variados, incluindo conteúdo manuscrito e documentos de múltiplas páginas. Em pesquisa clínica, isso cobre o TCLE escaneado, a folha de rosto, a declaração de anuência, o documento de identificação do participante e os comprovantes do centro.
A empresa declara redução de até 95% do tempo de validação documental e processamento 10 vezes mais rápido que o processo manual. Aplicado a um dossiê de submissão, o ganho aparece como pendência detectada antes do envio, e não depois do parecer do CEP.
Segundo Chrystiano Mincoff, diretor, em depoimento publicado pela Dynadok, “9 em cada 10 matrículas foram validadas por inteligência artificial”. A mesma esteira que valida documentos de admissão de pacientes em hospitais e clínicas se aplica ao recrutamento de participantes e à conferência do dossiê, com as regras trocadas. Para quem audita documentação assistencial, vale ver como a auditoria médica documental acelera a conferência com IA.
Perguntas frequentes sobre validação de documentos em pesquisas clínicas
O que é validação documental em pesquisa clínica?
Validação documental em pesquisa clínica é a conferência de que cada documento do estudo existe, está na versão aprovada, foi assinado e datado por quem devia e traz as informações exigidas pela norma. Ela ocorre na submissão, durante a condução e no arquivamento final do estudo.
Qual o prazo do CEP para analisar um projeto de pesquisa?
O Comitê de Ética em Pesquisa tem até 10 dias úteis para aceitar ou recusar a submissão e até 30 dias úteis para emitir o parecer, contados do aceite, conforme o art. 14 da Lei 14.874/2024. Pesquisa estratégica para o SUS tem parecer em até 15 dias úteis.
O que acontece quando o CEP pede informação adicional?
O pedido de informação adicional suspende o prazo de 30 dias úteis por até 20 dias úteis, segundo o art. 14, parágrafo 1º, da Lei 14.874/2024. O pesquisador tem 10 dias úteis para responder, prorrogáveis por igual período, conforme o parágrafo 2º do mesmo artigo.
Por quanto tempo os documentos da pesquisa clínica devem ser guardados?
Dados e documentos da pesquisa devem ser guardados por 5 anos após o encerramento do estudo, segundo os arts. 27 e 51 da Lei 14.874/2024. No caso de produtos de terapia avançada, o prazo sobe para 10 anos, conforme o art. 51, parágrafo 4º, da mesma lei.
Qual o prazo da Anvisa para analisar um ensaio clínico?
A análise do Dossiê de Desenvolvimento Clínico de Medicamento leva 90 dias úteis a partir da abertura do Dossiê Específico de Ensaio Clínico, conforme a RDC 945/2024. Se a Anvisa não se manifestar nesse prazo, há aprovação tácita, com publicação de Resolução-RE no Diário Oficial.
O que muda com a RDC 945/2024 da Anvisa?
A RDC 945/2024 e a IN 338/2024 foram publicadas em 2 de dezembro de 2024, com vigência 30 dias depois. Elas classificam ensaios por risco baixo, moderado e alto, permitem submissão paralela às instâncias ética e sanitária e revogaram a RDC 9/2015 e a RDC 449/2020.
Estudo de fase IV precisa de aprovação da Anvisa?
Não. Pela RDC 945/2024, estudos de fase IV e estudos não intervencionais passam a exigir apenas aprovação ética, sem análise sanitária regulatória. A mudança reduz o volume de submissões à Anvisa e concentra a conferência documental no Comitê de Ética em Pesquisa.
Quais documentos são obrigatórios para submissão ao CEP?
A submissão pela Plataforma Brasil exige carta de encaminhamento, folha de rosto, declaração de compromisso, TCLE, dispensa de TCLE quando aplicável, assentimento livre e esclarecido, declaração de anuência da instituição coparticipante, projeto de pesquisa detalhado, instrumentos de coleta de dados e legislação pertinente.
O que são registros essenciais no ICH E6(R3)?
Registros essenciais são os documentos e dados que permitem avaliar a condução do ensaio e a qualidade dos dados. O ICH E6(R3) trata deles na seção 2.12 e lista o conjunto no Apêndice C, com a retenção prevista na seção 2.12.12 pelo período exigido pela regulação aplicável.
Quais atributos os registros de origem precisam ter?
Segundo a seção 2.12.2 do ICH E6(R3), os registros de origem devem ser “attributable, legible, contemporaneous, original, accurate” e completos. Qualquer alteração precisa ser rastreável sem obscurecer a entrada original, o que impede correção feita por cima do dado anterior.
Quando o ICH E6(R3) entrou em vigor?
O documento Step 4 do ICH E6(R3) é de 6 de janeiro de 2025. Os Princípios e o Annex 1 foram adotados em 23 de julho de 2025, com aplicação na mesma data, segundo a Agência Europeia de Medicamentos. O Annex 2 entra em aplicação em 15 de janeiro de 2027.
O que o Annex 2 do ICH E6(R3) cobre?
O Annex 2 cobre desenhos como ensaios pragmáticos e ensaios descentralizados, além de estudos que incorporam fontes de dados de mundo real. Foi adotado pelo ICH em 3 de junho de 2026 e pelo CHMP em 25 de junho de 2026, com aplicação a partir de 15 de janeiro de 2027.
Quando o TCLE precisa ser assinado?
O termo de consentimento deve ser assinado e datado antes da participação no ensaio, conforme a seção 2.8.7 do ICH E6(R3), pelo participante ou representante legalmente aceitável, com assinatura do investigador atestando que o consentimento foi dado livremente. Data ausente é achado frequente em monitoria.
A inteligência artificial pode validar TCLE assinado em papel?
Sim, desde que a plataforma leia documento escaneado e manuscrito. A automação confere presença de assinatura, presença e coerência da data, versão do termo e correspondência com o protocolo aprovado. A decisão ética sobre a validade do consentimento continua sendo do investigador responsável.
Quanto tempo a automação economiza na conferência documental?
A Dynadok declara redução de até 95% do tempo de validação documental e processamento 10 vezes mais rápido que o fluxo manual. Em pesquisa clínica, o ganho maior aparece na submissão que entra completa na primeira tentativa, evitando a suspensão do prazo do parecer.
Qual é a posição do Brasil em pesquisa clínica?
O Brasil ocupa a 12ª posição no ranking global de estudos clínicos, vindo da 18ª, com participação de 2,9% do total global ante 2,3%, segundo dados apresentados pela Interfarma em parceria com a IQVIA. A projeção do setor é chegar à 10ª posição em até cinco anos.
Qual o impacto econômico da pesquisa clínica no Brasil?
O estudo “Panorama da Pesquisa Clínica no Brasil e no mundo”, da Interfarma com a IQVIA, projeta impacto de R$ 6,3 bilhões por ano na economia, mais de 286 mil pacientes beneficiados, 56 mil empregos qualificados por ano e R$ 2,1 bilhões anuais de investimento direto.
A automação substitui o coordenador de estudos?
Não. A automação executa a conferência objetiva de presença, versão, assinatura, data e validade, e entrega o resultado com o motivo de cada reprovação. O coordenador de estudos passa a tratar exceções, relacionamento com o CEP e qualidade do estudo, em vez de conferir campo a campo.
Como a automação ajuda em inspeção regulatória?
A automação grava trilha de auditoria: quem enviou cada documento, o que foi extraído, qual regra reprovou e quando. Esse registro sustenta a resposta a inspeção e organiza o acervo dentro dos prazos de guarda de 5 anos, ou 10 anos em produtos de terapia avançada.
Por onde começar a automatizar a validação documental do centro?
Comece mapeando o dossiê obrigatório de cada tipo de estudo e o volume de documentos por mês. Depois, defina as regras de aceite de cada documento, teste a plataforma com os seus arquivos mais problemáticos e só então amplie para os demais estudos do centro.
Conclusão
A conta da pesquisa clínica no Brasil é de prazo: 30 dias úteis para o parecer do CEP, 90 dias úteis para a análise da Anvisa e até 20 dias úteis perdidos a cada pedido de informação adicional. Automatizar a classificação, a extração e a checagem de conformidade dos documentos é o que mantém o dossiê completo antes do envio e o acervo pronto para inspeção pelos 5 ou 10 anos de guarda exigidos. Conheça a validação automática de documentos com IA da Dynadok e teste a plataforma com os documentos do seu centro.
Como citar este artigo
ABNT: DYNADOK. Como automatizar a validação de documentos em pesquisas clínicas. Blog Dynadok, 13 set. 2026. Disponível em: https://blog.dynadok.com/saude/como-automatizar-a-validacao-de-documentos-em-pesquisas-clinicas/. Acesso em: 13 set. 2026.
APA: Dynadok. (2026, 13 de setembro). Como automatizar a validação de documentos em pesquisas clínicas. Blog Dynadok. https://blog.dynadok.com/saude/como-automatizar-a-validacao-de-documentos-em-pesquisas-clinicas/
Referências
AGÊNCIA NACIONAL DE VIGILÂNCIA SANITÁRIA. Pesquisa clínica. Brasília: Anvisa, 2026. Disponível em: https://www.gov.br/anvisa/pt-br/assuntos/medicamentos/pesquisaclinica. Acesso em: 13 set. 2026.
BRASIL. Lei nº 14.874, de 28 de maio de 2024. Brasília: Presidência da República, 2024. Disponível em: https://www.planalto.gov.br/ccivil_03/_ato2023-2026/2024/lei/l14874.htm. Acesso em: 13 set. 2026.
COMITÊ DE ÉTICA EM PESQUISA DO INSTITUTO DE BIOCIÊNCIAS DA USP. Documentos obrigatórios. São Paulo: USP, 2026. Disponível em: https://cep.ib.usp.br/submissão/documentos-obrigatórios. Acesso em: 13 set. 2026.
DYNADOK. Validação automática de documentos com IA. Dynadok, 2026. Disponível em: https://dynadok.com. Acesso em: 13 set. 2026.
EUROPEAN MEDICINES AGENCY. ICH E6 Good clinical practice: scientific guideline. Amsterdã: EMA, 2026. Disponível em: https://www.ema.europa.eu/en/ich-e6-good-clinical-practice-scientific-guideline. Acesso em: 13 set. 2026.
INTERFARMA. Lei da Pesquisa Clínica entra em vigor e pode aumentar protagonismo do Brasil em realização de estudos clínicos. Interfarma, 28 ago. 2024. Disponível em: https://www.interfarma.org.br/lei-da-pesquisa-clinica-entra-em-vigor-e-pode-aumentar-protagonismo-do-brasil-em-realizacao-de-estudos-clinicos/. Acesso em: 13 set. 2026.
INTERFARMA. Pesquisa clínica pode injetar R$ 6,3 bilhões por ano na economia brasileira e beneficiar mais de 286 mil pacientes. Interfarma, 5 set. 2025. Disponível em: https://www.interfarma.org.br/pesquisa-clinica-pode-injetar-r-63-bilhoes-por-ano-na-economia-brasileira-e-beneficiar-mais-de-286-mil-pacientes/. Acesso em: 13 set. 2026.
INTERNATIONAL COUNCIL FOR HARMONISATION. Guideline for good clinical practice E6(R3). Genebra: ICH, 6 jan. 2025. Disponível em: https://database.ich.org/sites/default/files/ICH_E6(R3)_Step4_FinalGuideline_2025_0106.pdf. Acesso em: 13 set. 2026.
MATTOS FILHO. Anvisa atualiza regulamentação sobre ensaios clínicos. Mattos Filho, 2024. Disponível em: https://www.mattosfilho.com.br/en/unico/updates-clinical-trial-regulations/. Acesso em: 13 set. 2026.
PANORAMA FARMACÊUTICO. Brasil entra no top 12 mundial de estudos clínicos. Panorama Farmacêutico, 24 jun. 2026. Disponível em: https://panoramafarmaceutico.com.br/brasil-entra-no-top-12-mundial-de-estudos-clinicos/. Acesso em: 13 set. 2026.
Calculadora de ROI da Validação Documental com IA
Use a calculadora de ROI da Dynadok: ajuste 3 dados da sua operação e veja, na hora, quanto a conferência manual custa hoje — e quanto volta ao seu caixa com a validação documental com IA.
Dados da operação
Esses 3 dados descrevem como funciona a sua conferência de documentos hoje — é com eles que calculamos o custo atual da operação e a economia ao automatizar com IA. Não precisa ser exato: uma boa estimativa já gera um resultado confiável.
Considere o volume mensal de páginas que sua equipe precisa receber, organizar, conferir, validar e atualizar nos sistemas. Não sabe o total? Estime: documentos recebidos no mês × média de páginas por documento.
Processa 100 mil páginas ou mais por mês? Converse com um especialista para um plano sob medida.
Inclua o ciclo completo: abrir o documento, extrair dados, conferir regras, registrar o resultado e devolver pendências. Estudos de mercado apontam de 3 a 10 minutos por página — se nunca mediu, mantenha os 5 min, uma média conservadora.
Digite apenas o salário mensal de quem confere esses documentos hoje (ex.: analista, assistente administrativo), sem encargos. A calculadora acrescenta sozinha os encargos e benefícios, multiplicando por 1,7 — aproximadamente o custo real de um funcionário para a empresa.
O resultado é gerado depois do cálculo e atualizado sempre que você mudar os dados.
Você mudou os dados. Clique em Recalcular para atualizar o resultado.
O resultado da sua calculadora de ROI aparece aqui
Ajuste os dados da operação e clique em “Calcular minha economia” para ver uma prévia feita com os números do seu cenário.
Identificamos
alto potencial de economia
mais barato por mês que a operação manual
Estimativa de R$ 526.400 de volta ao seu caixa por ano
Libere o resultado completo
Preencha seus dados para ver a economia mensal em reais, o comparativo de custos e as horas liberadas na sua equipe.
Seus dados ficam seguros. Um especialista da Dynadok pode entrar em contato para ajudar na sua análise.
Economia anual estimada
Equivale a R$ 43.867 por mês
Estimativa conservadoraROI estimado (mensal)
A cada R$ 1 investido no plano, cerca de R$ 4,43 deixam de ser gastos na operação manual.
Redução do custo operacional
Você deixa de gastar cerca de 8 de cada 10 reais que o trabalho mecânico de conferência consome hoje.
Sua operação manual ESTIMADA hoje
Com um tempo médio de 5 minutos por página, um profissional valida cerca de 12 páginas por hora. Em uma jornada de 7 horas, são 84 páginas por dia — e, em 20 dias úteis, cerca de 1.680 páginas por mês. Como sua operação processa 20.000 páginas por mês, o volume equivale ao trabalho de aproximadamente 12 profissionais. Nesta avaliação, consideramos que cerca de 80% desse esforço é trabalho operacional mecânico — o equivalente a 10 profissionais e 1.333 horas por mês. São esses números que usamos em todo o resultado.
Com a Dynadok, todo o trabalho operacional — mecânico, repetitivo e manual — passa a ser feito pela IA. Isso libera cerca de 80% do time para outras frentes; os demais deixam a conferência página a página e passam a atuar apenas na validação final e no tratamento de exceções.
Comparativo de custos
O que você libera com a Dynadok
Ganhos além da economia
A redução de custo é só uma parte. Validar documentos com a IA da Dynadok também transforma a operação:
O que hoje leva horas passa a ser feito em minutos ou segundos, acelerando a resposta ao seu cliente.
Regras claras e validações automatizadas reduzem erros em tarefas repetitivas e não conformidades.
Valide grandes volumes, em qualquer formato ou layout, sem aumentar o time na mesma proporção.
Sua equipe sai das tarefas manuais e passa a cuidar de análises e decisões que fazem o negócio crescer.
Estimativa ilustrativa da calculadora de ROI. Jornada de 7 h/dia em 20 dias úteis (140 h/mês) por profissional e fator de provisão de 1,7 sobre o salário base. A economia compara o custo da mão de obra dedicada ao trabalho mecânico de conferência (cerca de 80% do esforço total; os demais profissionais seguem na validação final e em exceções) com o custo do plano Dynadok para o mesmo volume de páginas.
Gostou deste artigo?
Envie para quem também vai aproveitar este conteúdo.