Validar documentos regulatórios e de farmacovigilância é conferir, antes de arquivar ou submeter, se cada documento existe, está vigente, está completo e é coerente com os demais. No Brasil, o que define esse trabalho são a RDC 406/2020 e a IN 63/2020, para farmacovigilância, e as normas de registro e de boas práticas, para o regulatório. O gargalo raramente é a norma: é o volume documental e o prazo.
Prompt copiado! É só colar no Gemini.
Pontos-chave
- A RDC 406/2020 dá 15 dias corridos para notificar Eventos Adversos Graves pelo VigiMed, contados da data em que o Detentor de Registro de Medicamento recebeu a informação.
- Situações de urgência que afetem a segurança do paciente têm prazo ainda mais curto: 72 horas, segundo o art. 34 da mesma norma.
- As notificações precisam ser rastreáveis e mantidas em meio sistemático e seguro por, no mínimo, 20 anos, e os registros de autoinspeção por, no mínimo, 5 anos.
- Uma notificação só é válida com quatro dados mínimos, e a falta de qualquer um deles obriga o detentor do registro a fazer busca ativa dos dados faltantes.
- A Anvisa pode inspecionar farmacovigilância a qualquer tempo, anunciada ou não, e o descumprimento é infração sanitária punível com multa de até R$ 1.500.000,00 pela Lei 6.437/1977.
- O mercado brasileiro de medicamentos tinha 411 empresas farmacêuticas em 2023, sendo 295 de capital nacional, segundo dados da IQVIA divulgados pelo Sindusfarma.
- Segundo a Dynadok, a validação automática de documentos com IA reduz em até 95% o tempo gasto com a conferência manual.
O que são documentos regulatórios e de farmacovigilância?
Documento regulatório é todo registro que comprova a regularidade sanitária de uma empresa, de um estabelecimento ou de um produto perante a autoridade competente. Documento de farmacovigilância é todo registro relacionado à detecção, avaliação, compreensão e prevenção de eventos adversos ou de outros problemas relacionados a medicamentos. Os dois conjuntos convivem no mesmo cofre e são cobrados pelos mesmos inspetores, mas obedecem a lógicas diferentes.
O contexto brasileiro dá a dimensão do problema. Em 2023, o mercado brasileiro de medicamentos tinha 411 empresas farmacêuticas produtoras de medicamentos prescritos e isentos de prescrição, segundo a consultoria IQVIA em dados divulgados pelo Sindusfarma, sendo 116 internacionais e 295 de capital nacional. Cada uma delas mantém dossiês de registro, certificados, contratos com terceiros, documentação de fornecedores e um banco de dados de notificações que precisa sobreviver por décadas.
Qual a diferença entre documento regulatório e documento de farmacovigilância?
Quanto a validação manual custa para a sua empresa hoje?
Ajuste 3 dados da sua operação e veja, na hora, quanto a conferência manual consome do seu caixa — e quanto volta para ele com a validação de documentos com IA.
de volta ao seu caixa — R$ 43.867 por mês
Cenário-exemplo: 20 mil páginas/mês, 5 min por página. Faça a conta com os números da sua operação.O documento regulatório é episódico e tem validade definida: um Certificado de Boas Práticas de Fabricação, uma renovação de registro, uma alteração pós-registro. Ele nasce de um evento e vence em uma data. O documento de farmacovigilância é contínuo e tem prazo de reação: uma notificação de evento adverso chega sem aviso e dispara um relógio de 15 dias.
Essa diferença muda a forma de validar. No regulatório, o risco é a vigência vencida e a documentação incompleta na hora de peticionar. Na farmacovigilância, o risco é o dado faltante que impede a notificação de ser válida e a demora que estoura o prazo.
Por que a Anvisa trata documentação como parte do sistema?
Porque a norma diz isso de forma literal. O art. 22 da RDC 406/2020 estabelece que “a documentação é parte essencial do Sistema de Farmacovigilância” e que ela deve abarcar todas as atividades relacionadas a esse sistema.
O art. 23 completa exigindo que os documentos sejam rastreáveis pelo detentor do registro e disponibilizados apenas a funcionários autorizados e treinados. Documentação, na leitura da Anvisa, não é anexo do sistema: é o sistema.
Quais documentos a Anvisa exige de um detentor de registro?
O conjunto obrigatório se divide entre o que comprova regularidade e o que comprova vigilância. A tabela reúne os principais documentos, com a norma que os exige e o prazo ou periodicidade associada.
| Documento | Norma ou fonte | Prazo ou periodicidade | Responsável |
|---|---|---|---|
| Registro do medicamento | RDC 912/2024, art. 2º | Validade de 10 anos | Detentor de Registro de Medicamento |
| Certificado de Boas Práticas de Fabricação (CBPF) | Anvisa, Certificação de Boas Práticas | Emitido e renovado por inspeção | Estabelecimento fabricante |
| Documento de descrição do Sistema de Farmacovigilância | RDC 406/2020, art. 15 | Mantido e enviado quando exigido | Responsável pela Farmacovigilância |
| Notificação de Evento Adverso Grave | RDC 406/2020, art. 30 | 15 dias corridos, via VigiMed | Detentor de Registro de Medicamento |
| Relatório Periódico de Avaliação Benefício-Risco (RPBR) | RDC 406/2020, art. 37, e IN 63/2020 | Periodicidade por idade do registro | Detentor de Registro de Medicamento |
| Plano de Gerenciamento de Risco (PGR) | RDC 406/2020, arts. 42 a 44 | Apresentado no registro e atualizado | Detentor de Registro de Medicamento |
| Registros de autoinspeção em farmacovigilância | RDC 406/2020, arts. 27 e 28 | Preferencialmente anual, no máximo a cada 2 anos | Detentor de Registro de Medicamento |
Fonte: elaboração própria com base na RDC nº 406/2020, na IN nº 63/2020, na RDC nº 912/2024 e no portal da Anvisa.
Três documentos costumam ser subestimados. O primeiro é o documento de descrição do Sistema de Farmacovigilância, previsto no art. 15, que precisa detalhar estrutura, interfaces, processos de trabalho, responsabilidades e as parcerias nacionais e internacionais, incluindo as atividades terceirizadas.
O segundo são os Procedimentos Operacionais Padrão. O art. 24, §2º, lista 16 atividades que devem estar descritas em POP ou documento equivalente, entre elas o gerenciamento de documentos, a detecção de sinal, o processo de resposta a exigências de autoridades sanitárias e o gerenciamento de ações corretivas e preventivas.
O terceiro é o Certificado de Boas Práticas. Segundo a Anvisa, o CBPF é o documento emitido pela Agência atestando que determinado estabelecimento cumpre procedimentos e práticas estabelecidos em normas específicas, e existe também a versão para distribuição e armazenagem, o CBPDA. Quem contrata fabricantes, embaladores ou distribuidores precisa manter esses certificados vigentes no dossiê de cada parceiro, o que aproxima o tema da homologação de fornecedores praticada em outros setores regulados.
Quais prazos a RDC 406/2020 e a IN 63/2020 impõem?
Os prazos são curtos, cumulativos e contados de datas diferentes. A tabela abaixo consolida os principais.
| Obrigação | Prazo | Base normativa |
|---|---|---|
| Notificar Evento Adverso Grave, esperado ou inesperado | 15 dias corridos do recebimento da informação | RDC 406/2020, art. 30 |
| Informar situação de urgência que afete a segurança do paciente | 72 horas | RDC 406/2020, art. 34, §1º |
| Submeter RPBR com periodicidade de até 12 meses | 70 dias após o fechamento do banco de dados | IN 63/2020, art. 19 |
| Submeter RPBR com periodicidade superior a 12 meses | 90 dias após o fechamento do banco de dados | IN 63/2020, art. 19 |
| Realizar autoinspeção em farmacovigilância | Preferencialmente 1 por ano, sem exceder 2 anos | RDC 406/2020, art. 28 |
| Guardar as notificações de eventos adversos | No mínimo 20 anos | RDC 406/2020, art. 25 |
| Guardar os registros de autoinspeção | No mínimo 5 anos | RDC 406/2020, art. 28, §1º |
Fonte: RDC nº 406/2020 e IN nº 63/2020 (Anvisa).
A periodicidade do RPBR depende da idade do registro. Segundo a Anvisa, para medicamentos cujo princípio ativo não consta na EURD list europeia, o relatório é elaborado a cada 6 meses nos primeiros 2 anos, anualmente dos 2 aos 4 anos após o registro, a cada 3 anos daí até completar 10 anos, a cada 5 anos para medicamentos registrados há mais de 10 anos e a cada 10 anos para os registrados há mais de 30 anos. Até 2025 a Agência publicou 8 listas de medicamentos a submeter, e a 9ª está prevista para o segundo semestre de 2026.
Dois detalhes de contagem quebram cronogramas. O art. 33 determina que, quando chegam informações adicionais clinicamente relevantes sobre um caso já relatado, a contagem do prazo para a notificação de seguimento é reiniciada. E o parágrafo único do mesmo artigo prevê que um caso inicialmente classificado como não grave pode ser reclassificado como grave depois do acompanhamento, passando a obedecer ao prazo de 15 dias.
Vale registrar o que acontece quando o prazo estoura. O art. 48 da RDC 406/2020 define o descumprimento como infração sanitária nos termos da Lei 6.437/1977.
Essa lei, no art. 2º, §1º, fixa multa de R$ 2.000,00 a R$ 75.000,00 nas infrações leves, de R$ 75.000,00 a R$ 200.000,00 nas graves e de R$ 200.000,00 a R$ 1.500.000,00 nas gravíssimas, aplicadas em dobro na reincidência. A escala vai além da multa e inclui cancelamento de registro do produto e interdição do estabelecimento.
Onde a validação documental falha na indústria farmacêutica hoje?
O arranjo típico combina um repositório validado, planilhas de controle de vigência e conferência humana documento a documento. Funciona até o volume crescer. A partir daí, os mesmos problemas se repetem:
- A entrada não é padronizada. Notificações chegam por e-mail, SAC, representante de visitação médica, literatura científica e parceiro internacional, cada uma em um formato, e alguém precisa transcrever tudo para o banco de dados de farmacovigilância.
- Os quatro dados mínimos não são conferidos na entrada. Como o art. 32 exige notificador, paciente, descrição do evento e nome do medicamento suspeito, a falta de qualquer um deles só aparece dias depois, quando o prazo de 15 dias já consumiu metade do caminho.
- A gravidade é avaliada tarde. A distinção entre evento adverso grave e não grave define qual relógio corre, e ela costuma depender de leitura humana de um texto livre.
- A vigência dos documentos de terceiros vive em planilha. Certificados de boas práticas, certidões e contratos de fabricantes e distribuidores vencem em datas diferentes e a planilha desatualiza no primeiro mês corrido.
- O cruzamento entre documentos é manual. Conferir se o nome do medicamento na notificação bate com a bula aprovada, e se o lote citado existe, é trabalho de comparação que ninguém faz em escala.
- Não há trilha de auditoria por documento. Quando o inspetor pede a evidência de quem conferiu o quê e com qual critério, a resposta está espalhada entre e-mails e memória de equipe.
- A guarda longa é tratada como problema de espaço. Como as notificações precisam durar no mínimo 20 anos, o que entra ilegível ou incompleto continua ilegível e incompleto por duas décadas.
O padrão comum é o mesmo: o sistema foi desenhado para armazenar e reportar, não para conferir. Sobre prazos de retenção por categoria documental, o guia da Dynadok sobre tabela de temporalidade organiza as bases legais que alcançam a empresa fora do escopo sanitário.
Como validar documentos regulatórios e de farmacovigilância passo a passo?
O roteiro abaixo segue a ordem em que o risco aparece, do recebimento à evidência de inspeção.
- Mapeie as séries documentais por obrigação. Liste, separadamente, os documentos regulatórios (registro, CBPF, dossiês, alterações pós-registro) e os de farmacovigilância (notificações, RPBR, PGR, autoinspeções, POPs), com a norma e o prazo de cada série. Prazo sem base normativa registrada não sustenta decisão em inspeção.
- Padronize o canal de entrada. Estabeleça um ponto único de recebimento para notificações e documentos de terceiros, com o checklist do que é exigido em cada caso. Sem padronizar a entrada, nenhuma automação posterior se sustenta.
- Aplique os quatro dados mínimos como regra de bloqueio. Configure a conferência para verificar, no recebimento, se há identificação do notificador, identificação do paciente, descrição do evento adverso e nome do medicamento suspeito, e para disparar a busca ativa quando faltar algum, como determina o art. 32.
- Classifique gravidade e prazo automaticamente. Separe, já na triagem, os casos que caem no prazo de 15 dias do art. 30, os que exigem comunicação em 72 horas pelo art. 34 e os que vão para o RPBR pelo art. 31. O relógio começa na data do recebimento da informação, não na data da análise.
- Cruze cada documento com os demais e com o cadastro. Compare o medicamento citado com a bula aprovada, o fabricante com o certificado vigente e os dados do fornecedor com o contrato. É o cruzamento que revela a inconsistência que a leitura isolada não mostra.
- Controle vigência de terceiros por data extraída do documento. Em vez de alimentar planilha à mão, extraia a data de validade do próprio certificado ou certidão e use esse dado para alertar antes do vencimento.
- Registre a trilha de validação. Guarde, junto ao documento, quem validou, quando e com qual regra. É essa evidência que responde ao art. 47, que permite inspeções em farmacovigilância a qualquer tempo, anunciadas ou não.
- Feche o ciclo com autoinspeção e CAPA. Use os achados da conferência para alimentar o programa de autoinspeção previsto nos arts. 27 e 28, mantendo os registros pelos 5 anos mínimos e transformando não conformidade recorrente em ação corretiva documentada.
Como escolher entre conferência manual, repositório validado e validação com IA?
As três camadas resolvem problemas diferentes e costumam coexistir. O que muda é onde a conferência acontece.
| Critério | Conferência manual | Repositório validado (GED e safety database) | Validação documental com IA |
|---|---|---|---|
| O que resolve | Análise caso a caso | Guarda, versionamento e submissão | Conferência de conteúdo na entrada |
| Dados mínimos da notificação | Verificados por leitura | Campos obrigatórios do formulário | Extraídos e checados no documento recebido |
| Vigência de documentos de terceiros | Planilha preenchida à mão | Alerta por metadado digitado | Data lida do próprio certificado |
| Cruzamento entre documentos | Inviável em escala | Não previsto na maioria das ferramentas | Nativo, incluindo cruzamento com sistemas |
| Evidência para inspeção | Dispersa em e-mails | Log de acesso e versão | Registro de quem validou, quando e com qual regra |
Fonte: elaboração própria com base na RDC nº 406/2020 e nos recursos descritos pela Dynadok.
O repositório continua indispensável, porque a norma exige rastreabilidade e guarda longa. O que a camada de validação acrescenta é a garantia de que o documento entrou correto, e não apenas de que entrou.
Quais erros custam mais caro em uma inspeção?
Os erros abaixo aparecem com frequência em operações que crescem mais rápido do que seus controles.
- Contar o prazo de 15 dias a partir da análise interna, e não da data em que a empresa recebeu a informação, como determina o art. 30.
- Descartar a notificação incompleta em vez de registrar o caso e iniciar a busca ativa dos dados faltantes, obrigação expressa no parágrafo único do art. 32.
- Terceirizar o Responsável pela Farmacovigilância ou seu substituto, o que o art. 10, §1º, veda de forma direta, ou subcontratar atividades já terceirizadas, também vedado pelo §3º.
- Manter o Sistema de Farmacovigilância fora do território nacional, contrariando o art. 12, que admite apenas que elementos e processos sejam desenvolvidos em outros países sem comprometer o monitoramento no Brasil.
- Guardar as notificações por menos de 20 anos ou perder a rastreabilidade delas, quando o art. 25 exige meio sistemático e seguro por esse período mínimo.
- Deixar vencer certificados de boas práticas de fabricantes e distribuidores contratados, o que compromete a cadeia inteira e não é sanado pela boa-fé do contratante.
- Chegar à inspeção sem os registros de autoinspeção dos últimos 5 anos, que o SNVS pode solicitar a qualquer tempo pelo art. 28, §1º.
- Tratar multa como pior cenário. A Lei 6.437/1977 prevê, além de multa de até R$ 1.500.000,00 nas infrações gravíssimas, cancelamento de registro do produto e interdição do estabelecimento.
Como a Dynadok valida documentos na indústria farmacêutica?
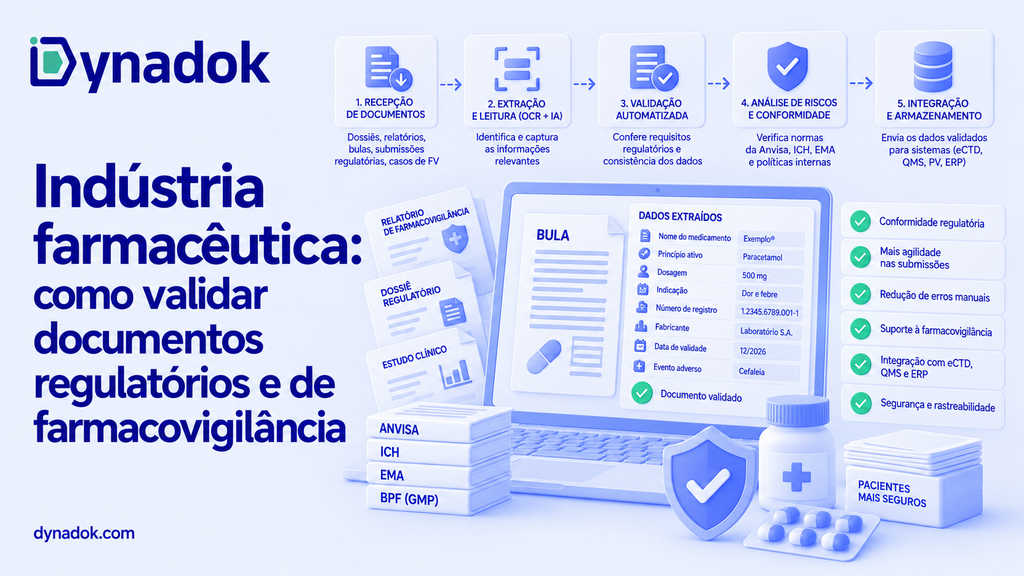
A Dynadok é uma plataforma brasileira de validação automática de documentos com IA que atua na entrada do fluxo, antes de o documento chegar ao repositório ou ao safety database. A tecnologia identifica o tipo do documento, extrai os dados e aplica as regras de cada série, em vários formatos e layouts, de imagens a PDFs, incluindo conteúdo manuscrito. Segundo a empresa, a solução combina diferentes modelos de IA, LLMs, OCR, visão computacional e RAG.
Três recursos endereçam os gargalos descritos acima. Os checklists personalizados permitem escrever, por tipo de documento, o que precisa ser conferido, de dados mínimos de notificação a campos obrigatórios de um certificado. O envio por terceiros dá ao fornecedor, ao fabricante contratado ou ao parceiro um canal único, com retorno em segundos quando há não conformidade, o que encurta a busca ativa. E o cruzamento entre documentos compara informações de arquivos diferentes e dos sistemas da empresa. A cobertura inclui contrato social, cartão CNPJ, CNDs, notas fiscais, registros profissionais e documentos de saúde ocupacional como ASO, PCMSO e PGR, segundo a lista publicada pela empresa.
O resultado declarado é de ordem de grandeza. Segundo Willian Valadão, CEO da Dynadok, a empresa consegue “reduzir em até 95% o tempo gasto nas análises documentais”. Para dimensionar o caso da sua operação, a calculadora de economia da Dynadok estima o custo atual da conferência manual a partir de três dados: volume mensal de páginas, tempo por página e salário de quem confere.
Perguntas frequentes sobre documentos regulatórios e de farmacovigilância
O que é farmacovigilância segundo a Anvisa?
A RDC 406/2020 define farmacovigilância como a ciência e as atividades relativas à detecção, avaliação, compreensão e prevenção de eventos adversos ou de quaisquer outros problemas relacionados a medicamentos. A norma estabelece requisitos, responsabilidades e padrões de trabalho para todos os Detentores de Registro de Medicamento de uso humano no Brasil.
Qual o prazo para notificar um evento adverso grave?
15 dias corridos, contados da data de recebimento da informação relacionada à ocorrência, conforme o art. 30 da RDC 406/2020. O prazo vale para eventos adversos graves esperados e inesperados, relatados de forma espontânea ou solicitada, ocorridos em território nacional, e a notificação é feita pelo VigiMed.
Existe prazo mais curto que 15 dias?
Sim. O art. 34, §1º, da RDC 406/2020 determina que situações de urgência relacionadas ao uso dos produtos que afetem a segurança do paciente sejam informadas à Anvisa em até 72 horas. Além disso, qualquer informação de farmacovigilância a ser divulgada publicamente deve ser comunicada previamente à Agência.
O que torna uma notificação válida?
O art. 32 da RDC 406/2020 exige, no mínimo, quatro dados: identificação do notificador, identificação do paciente (nome ou iniciais, ou gênero, ou idade ou data de nascimento), descrição do evento adverso e nome do medicamento suspeito. A ausência de qualquer um torna o relato incompleto e obriga a busca ativa dos dados faltantes.
Onde as notificações devem ser enviadas?
Exclusivamente pelo VigiMed. A Anvisa reforçou em 2025 que o VigiMed é o canal oficial e que a Agência não reconhece outras bases privadas de notificação como válidas para fins de farmacovigilância. O envio segue o padrão E2B(R3) do ICH, por interface manual ou por importação de arquivos XML.
Por quanto tempo guardar as notificações de eventos adversos?
No mínimo 20 anos. O parágrafo único do art. 25 da RDC 406/2020 exige que as notificações sejam rastreáveis e mantidas em meio sistemático e seguro sob responsabilidade do Detentor de Registro de Medicamento por esse período. É um dos prazos de guarda mais longos da regulação brasileira.
O que é o RPBR e quem precisa elaborar?
O Relatório Periódico de Avaliação Benefício-Risco é o documento técnico em que o detentor do registro revê e avalia o perfil de segurança do produto. Segundo a Anvisa, desde a RDC 406/2020 todas as empresas devem elaborar RPBR para todos os medicamentos registrados no país, mesmo os que não constam na EURD list.
Com que frequência o RPBR deve ser elaborado?
Para princípios ativos fora da EURD list, a Anvisa define: a cada 6 meses nos primeiros 2 anos, anualmente dos 2 aos 4 anos após o registro, a cada 3 anos até completar 10 anos, a cada 5 anos para registros com mais de 10 anos e a cada 10 anos para os com mais de 30 anos.
Qual o prazo para submeter o RPBR depois do fechamento dos dados?
O art. 19 da IN 63/2020 fixa 70 dias entre a data de fechamento do banco de dados e a submissão, para RPBR com periodicidade de até 12 meses, e 90 dias para RPBR com periodicidade superior a 12 meses. RPBRs excepcionais seguem o mesmo prazo de 90 dias, salvo determinação diferente.
Quais documentos compõem a petição de RPBR?
Segundo a Anvisa, o checklist do código de assunto 11818 exige o formulário RPBR preenchido, o relatório contendo o sumário executivo previsto na IN 63/2020, a planilha de submissão do RPBR, a declaração de conformidade de dados e as bulas atualizadas e aprovadas para o paciente e para o profissional de saúde.
O Responsável pela Farmacovigilância pode ser terceirizado?
Não. O art. 10, §1º, da RDC 406/2020 veda a terceirização do RFV e do seu substituto, e o art. 16 exige que ele esteja disponível em tempo integral, tenha graduação na área de saúde e atue em território nacional. Outras atividades podem ser terceirizadas, com contrato claro e sem subcontratação, mas a responsabilidade legal permanece com o detentor do registro.
O Sistema de Farmacovigilância pode ficar fora do Brasil?
Não. O art. 12 da RDC 406/2020 determina que o Sistema de Farmacovigilância do detentor do registro se localize em território nacional. É permitido que elementos e processos sejam desenvolvidos em outros países, desde que isso não comprometa a capacidade de monitorar e identificar problemas ocorridos no Brasil.
Quais atividades precisam de POP?
O art. 24, §2º, da RDC 406/2020 lista 16 atividades, entre elas coleta e notificação de casos, busca em literatura científica, detecção de duplicidade, elaboração do PGR e do RPBR, autoinspeção, treinamento, gerenciamento de documentos, detecção de sinal, resposta a exigências das autoridades e gerenciamento de ações corretivas e preventivas.
Com que frequência a empresa deve fazer autoinspeção?
O art. 28 da RDC 406/2020 pede preferencialmente uma autoinspeção por ano, sem exceder o prazo de dois anos. Os registros devem ser mantidos por, no mínimo, cinco anos e podem ser solicitados pelo SNVS a qualquer tempo, incluindo as atividades e instalações de terceiros contratados.
O que é o Certificado de Boas Práticas de Fabricação?
Segundo a Anvisa, o Certificado de Boas Práticas é o documento emitido pela Agência atestando que determinado estabelecimento cumpre procedimentos e práticas estabelecidos em normas específicas. Ele pode ser de Boas Práticas de Fabricação (CBPF) ou de Distribuição e Armazenagem (CBPDA), e a Agência mantém consulta pública das empresas certificadas.
Qual o prazo de validade do registro de um medicamento?
A RDC 912/2024, no art. 2º, estabelece o prazo de 10 anos para o registro de medicamentos. Para medicamentos com registro concedido mediante anuência de Termo de Compromisso, a validade inicial é de 3 anos, passando a 5 anos após a primeira renovação e a 10 anos após a segunda.
Quais dicionários são obrigatórios nas notificações?
O art. 35 da RDC 406/2020, com a redação dada em 2025, determina o uso do Dicionário Médico para Atividades Regulatórias (MedDRA) na codificação de termos médicos e de eventos adversos, e do Dicionário WHODrug na codificação de medicamentos, incluindo vacinas, seguindo os manuais publicados no portal da Anvisa.
A Anvisa avisa antes de inspecionar farmacovigilância?
Nem sempre. O art. 47 da RDC 406/2020 prevê que os detentores de registro podem receber inspeções em farmacovigilância conduzidas pelo SNVS a qualquer tempo, anunciadas ou não. Durante a inspeção, a empresa deve apresentar prontamente a documentação solicitada e dar acesso ao banco de dados de farmacovigilância.
Quais são as penalidades por descumprimento?
O art. 48 da RDC 406/2020 classifica o descumprimento como infração sanitária nos termos da Lei 6.437/1977. Essa lei prevê multa de R$ 2.000,00 a R$ 1.500.000,00, conforme a gravidade, aplicada em dobro na reincidência, além de cancelamento de registro do produto e interdição do estabelecimento.
A IA pode substituir o julgamento do RFV?
Não. A IA identifica o tipo de documento, extrai dados, confere dados mínimos, checa vigências e cruza informações entre arquivos e sistemas. A avaliação de causalidade, a decisão de gravidade em casos ambíguos e a responsabilidade legal continuam com o Responsável pela Farmacovigilância e com o detentor do registro.
Conclusão
Na indústria farmacêutica, documento não é papelada: é a prova de que o sistema funcionou. A RDC 406/2020 dá 15 dias para notificar um evento adverso grave, 72 horas para uma urgência, exige quatro dados mínimos para que a notificação seja válida e cobra guarda rastreável por 20 anos, sob pena de infração sanitária punível com multa de até R$ 1.500.000,00. Nenhum desses prazos é compatível com conferência manual documento a documento em volume alto. Se a sua operação ainda depende de planilha para controlar vigências e de leitura humana para checar dados mínimos, veja como a validação automática de documentos com IA da Dynadok trata identificação, extração, checklist e cruzamento em um único fluxo, e peça uma demonstração com o volume real da sua área.
Como citar este artigo
ABNT: DYNADOK. Indústria farmacêutica: como validar documentos regulatórios e de farmacovigilância. Blog Dynadok, 7 set. 2026. Disponível em: https://blog.dynadok.com/saude/industria-farmaceutica-validar-documentos-regulatorios-farmacovigilancia/. Acesso em: 7 set. 2026.
APA: Dynadok. (2026, 7 de setembro). Indústria farmacêutica: como validar documentos regulatórios e de farmacovigilância. Blog Dynadok. https://blog.dynadok.com/saude/industria-farmaceutica-validar-documentos-regulatorios-farmacovigilancia/
Referências
BRASIL. Agência Nacional de Vigilância Sanitária. Certificação de Boas Práticas. Brasília: Anvisa. Disponível em: https://www.gov.br/anvisa/pt-br/setorregulado/certificados-de-boas-praticas. Acesso em: 7 set. 2026.
BRASIL. Agência Nacional de Vigilância Sanitária. Instrução Normativa nº 63, de 22 de julho de 2020: dispõe sobre o Relatório Periódico de Avaliação Benefício-Risco. Brasília: Anvisa, 2020. Disponível em: https://anvisalegis.datalegis.net/action/ActionDatalegis.php?acao=abrirTextoAto&link=S&tipo=INM&numeroAto=00000063&seqAto=000&valorAno=2020&orgao=DC%2FANVISA%2FMS&cod_modulo=310&cod_menu=8542. Acesso em: 7 set. 2026.
BRASIL. Agência Nacional de Vigilância Sanitária. Relatórios Periódicos de Avaliação Benefício-Risco (RPBR). Brasília: Anvisa, 2026. Disponível em: https://www.gov.br/anvisa/pt-br/assuntos/fiscalizacao-e-monitoramento/farmacovigilancia/relatorios-periodicos-de-avaliacao-beneficio-risco-rpbr-1. Acesso em: 7 set. 2026.
BRASIL. Agência Nacional de Vigilância Sanitária. Resolução da Diretoria Colegiada nº 406, de 22 de julho de 2020: dispõe sobre as Boas Práticas de Farmacovigilância para Detentores de Registro de Medicamento de uso humano. Brasília: Anvisa, 2020. Disponível em: https://anvisalegis.datalegis.net/action/ActionDatalegis.php?acao=abrirTextoAto&link=S&tipo=RDC&numeroAto=00000406&seqAto=000&valorAno=2020&orgao=RDC/DC/ANVISA/MS&cod_modulo=310&cod_menu=8542. Acesso em: 7 set. 2026.
BRASIL. Agência Nacional de Vigilância Sanitária. Resolução nº 912, de 19 de setembro de 2024: dispõe sobre os prazos de validade e a documentação necessária para a manutenção da regularização de medicamentos. Brasília: Anvisa, 2024. Disponível em: https://www.normasbrasil.com.br/norma/resolucao-912-2024_464907.html. Acesso em: 7 set. 2026.
BRASIL. Agência Nacional de Vigilância Sanitária. Sistema VigiMed é o único canal para notificar eventos adversos de medicamentos manipulados, incluindo os agonistas GLP-1. Brasília: Anvisa, 27 ago. 2025. Disponível em: https://www.gov.br/anvisa/pt-br/assuntos/noticias-anvisa/2025/sistema-vigimed-e-o-unico-canal-para-notificar-eventos-adversos-de-medicamentos-manipulados-incluindo-os-agonistas-glp-1. Acesso em: 7 set. 2026.
BRASIL. Câmara dos Deputados. Lei nº 6.437, de 20 de agosto de 1977: configura infrações à legislação sanitária federal e estabelece as sanções respectivas. Brasília, 1977. Disponível em: https://www2.camara.leg.br/legin/fed/lei/1970-1979/lei-6437-20-agosto-1977-357206-normaatualizada-pl.html. Acesso em: 7 set. 2026.
DYNADOK. Como automatizar a homologação de fornecedores. Blog Dynadok, 2026. Disponível em: https://blog.dynadok.com/fornecedores/como-automatizar-homologacao-fornecedores/. Acesso em: 7 set. 2026.
DYNADOK. Quais documentos a empresa precisa guardar e por quanto tempo? Tabela de temporalidade. Blog Dynadok, 28 ago. 2026. Disponível em: https://blog.dynadok.com/administracao/quais-documentos-a-empresa-precisa-guardar-e-por-quanto-tempo-tabela-de-temporalidade/. Acesso em: 7 set. 2026.
DYNADOK. Calculadora de economia Dynadok. Blog Dynadok, 2026. Disponível em: https://blog.dynadok.com/calculadora/. Acesso em: 7 set. 2026.
DYNADOK. Validação automática de documentos com IA. 2026. Disponível em: https://dynadok.com/. Acesso em: 7 set. 2026.
SINDUSFARMA. Perfil da Indústria Farmacêutica e Aspectos Relevantes do Setor. São Paulo: Sindusfarma. Disponível em: https://sindusfarma.org.br/publicacoes/exibir/23120-perfil-da-industria-farmaceutica-e-aspectos-relevantes-do-setor. Acesso em: 7 set. 2026.
Calculadora de ROI da Validação Documental com IA
Use a calculadora de ROI da Dynadok: ajuste 3 dados da sua operação e veja, na hora, quanto a conferência manual custa hoje — e quanto volta ao seu caixa com a validação documental com IA.
Dados da operação
Esses 3 dados descrevem como funciona a sua conferência de documentos hoje — é com eles que calculamos o custo atual da operação e a economia ao automatizar com IA. Não precisa ser exato: uma boa estimativa já gera um resultado confiável.
Considere o volume mensal de páginas que sua equipe precisa receber, organizar, conferir, validar e atualizar nos sistemas. Não sabe o total? Estime: documentos recebidos no mês × média de páginas por documento.
Processa 100 mil páginas ou mais por mês? Converse com um especialista para um plano sob medida.
Inclua o ciclo completo: abrir o documento, extrair dados, conferir regras, registrar o resultado e devolver pendências. Estudos de mercado apontam de 3 a 10 minutos por página — se nunca mediu, mantenha os 5 min, uma média conservadora.
Digite apenas o salário mensal de quem confere esses documentos hoje (ex.: analista, assistente administrativo), sem encargos. A calculadora acrescenta sozinha os encargos e benefícios, multiplicando por 1,7 — aproximadamente o custo real de um funcionário para a empresa.
O resultado é gerado depois do cálculo e atualizado sempre que você mudar os dados.
Você mudou os dados. Clique em Recalcular para atualizar o resultado.
O resultado da sua calculadora de ROI aparece aqui
Ajuste os dados da operação e clique em “Calcular minha economia” para ver uma prévia feita com os números do seu cenário.
Identificamos
alto potencial de economia
mais barato por mês que a operação manual
Estimativa de R$ 526.400 de volta ao seu caixa por ano
Libere o resultado completo
Preencha seus dados para ver a economia mensal em reais, o comparativo de custos e as horas liberadas na sua equipe.
Seus dados ficam seguros. Um especialista da Dynadok pode entrar em contato para ajudar na sua análise.
Economia anual estimada
Equivale a R$ 43.867 por mês
Estimativa conservadoraROI estimado (mensal)
A cada R$ 1 investido no plano, cerca de R$ 4,43 deixam de ser gastos na operação manual.
Redução do custo operacional
Você deixa de gastar cerca de 8 de cada 10 reais que o trabalho mecânico de conferência consome hoje.
Sua operação manual ESTIMADA hoje
Com um tempo médio de 5 minutos por página, um profissional valida cerca de 12 páginas por hora. Em uma jornada de 7 horas, são 84 páginas por dia — e, em 20 dias úteis, cerca de 1.680 páginas por mês. Como sua operação processa 20.000 páginas por mês, o volume equivale ao trabalho de aproximadamente 12 profissionais. Nesta avaliação, consideramos que cerca de 80% desse esforço é trabalho operacional mecânico — o equivalente a 10 profissionais e 1.333 horas por mês. São esses números que usamos em todo o resultado.
Com a Dynadok, todo o trabalho operacional — mecânico, repetitivo e manual — passa a ser feito pela IA. Isso libera cerca de 80% do time para outras frentes; os demais deixam a conferência página a página e passam a atuar apenas na validação final e no tratamento de exceções.
Comparativo de custos
O que você libera com a Dynadok
Ganhos além da economia
A redução de custo é só uma parte. Validar documentos com a IA da Dynadok também transforma a operação:
O que hoje leva horas passa a ser feito em minutos ou segundos, acelerando a resposta ao seu cliente.
Regras claras e validações automatizadas reduzem erros em tarefas repetitivas e não conformidades.
Valide grandes volumes, em qualquer formato ou layout, sem aumentar o time na mesma proporção.
Sua equipe sai das tarefas manuais e passa a cuidar de análises e decisões que fazem o negócio crescer.
Estimativa ilustrativa da calculadora de ROI. Jornada de 7 h/dia em 20 dias úteis (140 h/mês) por profissional e fator de provisão de 1,7 sobre o salário base. A economia compara o custo da mão de obra dedicada ao trabalho mecânico de conferência (cerca de 80% do esforço total; os demais profissionais seguem na validação final e em exceções) com o custo do plano Dynadok para o mesmo volume de páginas.
Gostou deste artigo?
Envie para quem também vai aproveitar este conteúdo.